


Синдром Марфана — генетическое заболевание, обусловленное патологическим поражением соединительной ткани, которая обеспечивает прочность и эластичность кожи, костей, кровеносных сосудов, хрящей и клапанов сердца. Согласно данным медицины, распространенность составляет примерно 1 случай на 5000 человек, при этом болезнь одинаково относится к лицам любой популяции— мужчины и женщины болеют с такой же частотой. Международная классификация болезней МКБ-10 присваивает синдрому Марфана код Q87 (Q87.4).
При синдроме Марфана соединительная ткань теряет свою прочность, что приводит к растяжению и деформации различных структур. Наиболее уязвимыми оказываются аорта (главная артерия организма), клапаны сердца, хрусталик глаза и опорно-двигательный аппарат. Клинические критерии диагностики основываются на комплексном обследовании и оценке системного поражения скелета, глазных структур и сердечно-сосудистой системы.
Как появляется болезнь: причины и механизм развития
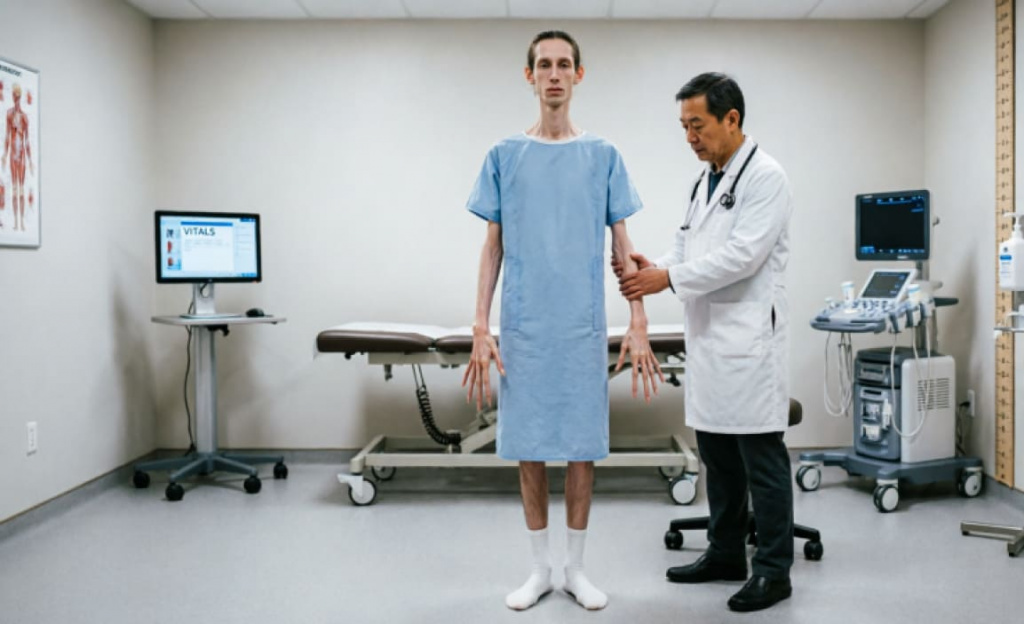
В основе синдрома Марфана лежат мутации в гене FBN1, который кодирует белок фибриллин-1. Этот белок — важнейший компонент соединительной ткани: формирует эластические микрофибриллы и регулирует факторы роста, контролирующие развитие и восстановление тканей. Генетика играет ключевую роль в формирования патологии: структурный дефект белка определяется мутацией и передается от родителей.
Наследование. В 75% случаев болезнь передается от родителей по аутосомно-доминантному типу — достаточно одного мутированного гена, чтобы ребенок заболел. Риск наследования для потомства составляет 50%. В остальных 25% случаев мутация возникает спонтанно у людей без семейного анамнеза заболевания. Соотношение спорадических и семейных вариантов варьирует в разные группы больных. Автор статьи отмечает, что подтверждение диагноза путем генетического теста показано всем пациентам и их близких.
Как проявляется: симптомы и признаки
Проявления синдрома Марфана варьируют от лёгких до тяжёлых и могут затрагивать разные системы организма. Выделяют три основные группы критериев: костные, глазные и сердечно-сосудистые. Клиническая картина обычно выявляется уже в раннем возрасте, хотя первые признаки могут возникнуть только после рождения или в течение первых дней жизни (неонатальный период).
Внешние и скелетные признаки
Люди с синдромом Марфана часто отличаются высоким ростом, худощавым телосложением и непропорционально длинными конечностями. Длина тела превышает среднюю для данного возраста и пола. Характерны длинные, «паукообразные» пальцы (арахнодактилия), размах рук превышает рост человека. Другие типичные особенности включают воронкообразную или килевидную деформацию грудной клетки (грудь «сапожника» или «куриная грудь»), сколиоз (искривление позвоночника), кифоз, плоскостопие, высокое аркообразное небо и скученность зубов. Суставы часто чрезмерно гибкие — наблюдается гипермобильность, но при этом люди могут страдать от хронических болей в мышцах и суставах.
Поражение костной системы включает также аномалии кисти (удлиненные пальцы), стопы (плоскостопие, подвывих), запястья (положительный тест запястья), локтевого сустава (переразгибание), позвоночника (сколиоз, кифоз), грудной клетки. Рентгенография и МРТ помогают выявить структурные изменения и ценить степень выраженности деформации.
Сердечно-сосудистая система (наиболее опасные проявления)
Главную угрозу при синдроме Марфана представляет аорта. Из-за слабости соединительной ткани стенка аорты растягивается, формируется аневризма (выпячивание), которая может расслоиться или разорваться. Это состояние угрожает жизни и может развиться внезапно. Дилатация восходящего отдела аорты выявляются с помощью эхокардиографии (УЗИ сердца) и КТ. Также возможны проблемы с клапанами сердца: пролапс митрального клапана, аортальная или митральная регургитация (обратный ток крови), гипоплазия створок, аномалии клапанного аппарата.
Глаза
Один из характерных признаков — подвывих (вывих) хрусталика (эктопия лентис), когда происходит смещение хрусталика со своего нормального положения. Также часто встречаются близорукость (миопия), катаракта, глаукома и повышенный риск отслойки сетчатки. Аномалии роговицы и снижение качества зрения требуют консультации офтальмолога и использование линз или хирургию.
Другие системы
Синдром Марфана может затрагивать легкие (спонтанный пневмоторакс — разрыв легочной ткани с попаданием воздуха в грудную полость), кожу (стрии — растяжки без связи с весом), твердую мозговую оболочку (дуральная эктазия, вызывающая боли в спине и ногах). Описаны паховые грыжи, протрузия дисков, поражение кишечника, почек, вен. Дыхательная система страдает при выраженной деформации грудной клетки.
Диагностика: как подтвердить диагноз
Диагностическое обследование включает осмотр врача, инструментальными методы и генетические тесты. Согласно международной классификации (Гентские критерии), диагноз считается подтвержденным при наличии определённого количества баллов по большим и малым критериям. Проводят: эхокардиография, МРТ, КТ, рентгенография, УЗИ почек и органов брюшной области, анализы крови. Оценка семейного анамнеза и поиск мутаций помогают выявить заболевание на ранней стадии. Дифференциальную диагностику проводят с синдромом Элерса-Данлоса, врождённой дисплазией соединительной ткани, синдромом Лойса–Дитца и другими наследственными заболеваниями.
Осложнения: чем опасен синдром

Основные жизнеугрожающие осложнения связаны с сердечно-сосудистой системой:
· Расслоение аорты — разрыв внутренней стенки аорты с расслоением ее слоев; может привести к внезапной смерти.
· Аневризма и разрыв аорты.
· Сердечная недостаточность на фоне клапанных нарушений.
· Жизнеугрожающие аритмии — нарушения ритма сердца.
· Отслойка сетчатки и потеря зрения.
· Тяжелые деформации позвоночника, нарушающие функцию дыхания.
Беременность при синдроме Марфана сопряжена с повышенным риском расслоения аорты из-за увеличения объема циркулирующей крови и гормональных изменений. Риск возрастает пропорционально сроку беременности. Поэтому вопрос планирования семьи должен решаться совместно с врачом и кардиологом.
Как лечат синдром Марфана
Полностью вылечить синдром Марфана или исправить дефект соединительной ткани невозможно, однако современное лечение позволяет замедлить прогрессирующее течение болезни и предотвратить опасные осложнения. Тактика лечения определяется степенью тяжести поражения и наличием осложнений.
Медикаментозная терапия
Взрослым пациентам назначают бета-блокаторы (например, атенолол, пропранолол) и/или блокаторы рецепторов ангиотензина II (лозартан, ирбесартан) в максимально переносимых дозах. Эти препараты снижают нагрузку на аорту, замедляют ее расширение и снижают риск расслоения. Лабораторные анализы и контроль артериального давления помогают оценить эффективность терапии. Детям лечение начинают при аномальном диаметре корня аорты.
Хирургическое лечение
Профилактическая операция по замене корня аорты рекомендуется при диаметре аорты более 5,0 см (или более 4,5 см при наличии факторов высокого риска). Существует также методика персонализированной наружной поддержки корня аорты (PEARS), которая укрепляет аорту без ее замены. Провести операцию следует в крупных центрах, имеющих опыт кардиохирургии при дисплазии соединительной ткани.
При тяжелой клапанной недостаточности проводится хирургическая коррекция. Сколиоз лечат консервативно (корсеты) или хирургически при искривлении 40–50°. Офтальмологические проблемы (вывих хрусталика, отслойка сетчатки, глаукома) требуют хирургического вмешательства. Профилактика осложнений включает регулярное наблюдение и своевременное решение о хирургии.
Физическая активность и образ жизни
Пациентам с синдромом Марфана, особенно при расширении корня аорты, не показаны упражнения с пиковой интенсивностью, тяжелая атлетика (из-за форсированного маневра Вальсальвы) и контактные виды спорта. Ограничение подвижности и контактов в спорте снижает риск разрыва аорты. При этом умеренная физическая активность полезна, и рекомендации подбираются индивидуально. Легкая гимнастика, плавание и ходьба обычно разрешены при отсутствии противопоказаний.
Беременность
Женщинам с синдромом Марфана необходимо планировать беременность под контролем специалистов. Возможно проведение профилактической операции на аорте до зачатия. Способ родоразрешения зависит от диаметра аорты: при диаметре менее 4,0 см возможны естественные роды, при 4,0–4,5 см — роды с регионарной анестезией или кесарево сечение, при более 4,5 см рекомендуется кесарево сечение. Наблюдение за размерами аорты в период беременности проводят каждые три месяца.
Прогноз
Синдром Марфана — пожизненный диагноз, требующий регулярного наблюдения (не реже одного раза в год) у кардиолога, офтальмолога и ортопеда. Средняя продолжительность жизни больных при правильном лечении значительно выше, чем ранее: большинство пациентов живут до 60 лет и больше. Последние исследования и применение новых технологий позволяет снизить риск осложнений и улучшить качество жизни.